Khi nhắc đến các bệnh lý di truyền, nhiều người thường nghĩ đến những căn bệnh hiếm gặp với tỷ lệ một trên hàng vạn người. Thế nhưng, có một “sát thủ thầm lặng” đang len lỏi trong dòng máu của người Việt với quy mô khổng lồ: Ước tính có tới hơn 10 triệu người Việt Nam mang gen bệnh, và mỗi năm có hàng ngàn trẻ em sinh ra phải gắn chặt cuộc đời với bệnh viện và những bịch máu truyền. Đó chính là Bệnh Thalassemia (Tan máu bẩm sinh).
Sự tàn khốc của Thalassemia không đến từ sự lây nhiễm, mà nó được truyền từ chính tình yêu của những cặp vợ chồng hoàn toàn khỏe mạnh nhưng vô tình mang chung một “gen lặn” đột biến.
Bài viết bách khoa này sẽ đưa bạn đi sâu vào huyết học phân tử, giải phẫu nguyên nhân khiến hồng cầu vỡ nát, làm rõ cơ chế di truyền lặn, hậu quả của việc ứ đọng sắt nội tạng và khẳng định giá trị sống còn của việc xét nghiệm giải mã gen trước khi bước vào hôn nhân.
1. Bản Chất Sinh Học Phân Tử: Thalassemia Là Gì?

Để hiểu vì sao bệnh nhân Thalassemia lại thiếu máu trầm trọng, chúng ta cần quan sát cấu trúc vi mô của các tế bào hồng cầu trong máu.
Nhiệm vụ duy nhất của hồng cầu là vận chuyển oxy từ phổi đến nuôi dưỡng mọi cơ quan trong cơ thể. Để làm được điều này, bên trong mỗi hồng cầu chứa hàng triệu phân tử protein phức tạp mang tên Hemoglobin (Huyết sắc tố – Ký hiệu Hb).
Một phân tử Hemoglobin bình thường (ở người trưởng thành – HbA) là một cấu trúc hoàn hảo được lắp ráp từ 4 chuỗi polypeptide: 2 chuỗi Alpha (\alpha) và 2 chuỗi Beta (\beta), bao bọc lấy các nhân Heme chứa sắt ở giữa. Sự cân bằng tỷ lệ 2\alpha : 2\beta này là điều kiện tiên quyết để tế bào hồng cầu có độ dẻo dai, bền bỉ và sống đủ 120 ngày trong hệ tuần hoàn.
Bệnh Thalassemia xảy ra khi nào?
Thalassemia là một nhóm bệnh lý di truyền huyết sắc tố. Do sự đột biến gen, cơ thể người bệnh bị giảm hoặc mất hoàn toàn khả năng tổng hợp một trong hai loại chuỗi (Alpha hoặc Beta).
Sự thiếu hụt này làm mất đi sự cân bằng tỷ lệ. Các chuỗi thừa thãi không kết hợp được sẽ kết tủa lại, đâm thủng màng tế bào hồng cầu từ bên trong. Hậu quả là: Hồng cầu vừa mới sinh ra từ tủy xương đã bị vỡ nát (Tan máu – Hemolysis) trước khi kịp mang oxy đi nuôi cơ thể. Sự tan máu ồ ạt và liên tục đẩy bệnh nhân vào tình trạng thiếu máu mạn tính trầm trọng.
2. Phân Loại Thalassemia: Sự Sai Hỏng Của Từng Locus Gen
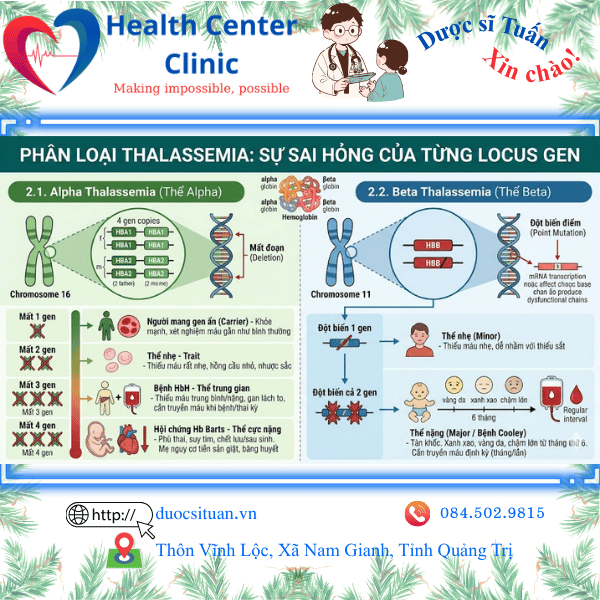
Tùy thuộc vào loại chuỗi Globin nào bị thiếu hụt, y học lâm sàng chia Thalassemia thành 2 nhóm chính với mức độ nguy hiểm khác nhau:
2.1. Alpha Thalassemia (Bệnh tan máu bẩm sinh thể Alpha)
Vị trí gen đột biến: Các gen mã hóa cho chuỗi Alpha (gen HBA1 và HBA2) nằm trên Nhiễm sắc thể số 16. Mỗi người bình thường có 4 bản sao của gen này (2 từ cha, 2 từ mẹ).
Cơ chế: Đột biến thường là do mất đoạn (Deletion). Tùy thuộc vào việc mất bao nhiêu gen trong tổng số 4 gen mà mức độ bệnh sẽ từ nhẹ đến chết người:
Mất 1 gen (Người mang gen ẩn): Hoàn toàn khỏe mạnh, xét nghiệm máu gần như bình thường.
Mất 2 gen (Thể nhẹ – Trait): Thiếu máu rất nhẹ, hồng cầu nhỏ, nhược sắc. Người bệnh sống bình thường nhưng có thể truyền bệnh cho con.
Mất 3 gen (Bệnh HbH – Thể trung gian): Thiếu máu trung bình đến nặng, gan lách to, cần truyền máu khi ốm đau, thai kỳ.
Mất 4 gen (Hội chứng Hb Barts – Thể cực nặng): Cơ thể thai nhi không tạo ra được bất kỳ chuỗi Alpha nào. Hậu quả là thai nhi bị Phù thai (Hydrops fetalis), suy tim ứ huyết và chết lưu ngay từ trong bụng mẹ hoặc tử vong ngay sau khi sinh. Đồng thời, mẹ bầu mang thai phù nề có nguy cơ rất cao bị tiền sản giật, băng huyết.
2.2. Beta Thalassemia (Bệnh tan máu bẩm sinh thể Beta)
Vị trí gen đột biến: Gen mã hóa cho chuỗi Beta (gen HBB) nằm trên Nhiễm sắc thể số 11. Mỗi người có 2 bản sao của gen này.
Cơ chế: Khác với thể Alpha, đột biến ở thể Beta thường là các đột biến điểm (Point mutations), làm giảm quá trình phiên mã ARN hoặc tạo ra các chuỗi Beta bị lỗi chức năng.
Đột biến 1 gen (Thể nhẹ – Beta Thalassemia Minor): Thiếu máu nhẹ, thường bị chẩn đoán nhầm thành thiếu máu do thiếu sắt.
Đột biến cả 2 gen (Thể nặng – Thalassemia Major / Bệnh Cooley): Đây là hình thái tàn khốc nhất. Trẻ sinh ra bình thường, nhưng đến tháng thứ 6 (khi cơ thể chuyển từ dùng máu bào thai sang máu trưởng thành), trẻ bắt đầu xanh xao, vàng da, chậm lớn. Trẻ bắt buộc phải truyền máu định kỳ mỗi tháng 1 lần để duy trì sự sống.
3. Quy Luật Di Truyền Lặn: Tại Sao Khỏe Mạnh Vẫn Sinh Con Bị Bệnh Nặng?
Thalassemia là minh chứng rõ nét nhất cho quy luật Di truyền lặn trên nhiễm sắc thể thường (Autosomal Recessive) của Mendel.
“Lặn” có nghĩa là gen bệnh bị gen khỏe mạnh lấn át. Một người mang 1 gen bệnh và 1 gen khỏe mạnh sẽ là Người mang gen ẩn (Thể dị hợp tử). Bề ngoài họ có sức khỏe hoàn toàn bình thường, phát triển thể chất xuất sắc, thậm chí là vận động viên. Nhưng thảm kịch sẽ xảy ra khi Hai người mang gen ẩn vô tình kết hôn với nhau.
Khi hai vợ chồng cùng mang gen ẩn Thalassemia (cùng thể Alpha hoặc cùng thể Beta) sinh con, các kịch bản di truyền học đối với mỗi lần mang thai sẽ là:
25% xác suất: Sinh con Hoàn toàn khỏe mạnh (nhận 2 gen bình thường từ cha và mẹ).
50% xác suất: Sinh con Mang gen ẩn (giống hệt cha mẹ, tiếp tục mang gen bệnh truyền cho thế hệ sau nhưng không biểu hiện bệnh).
25% xác suất: Sinh con Mắc bệnh Thalassemia thể nặng (Nhận trọn vẹn cả 2 gen đột biến lặn từ cha và mẹ). Đứa trẻ này sẽ phải gắn liền với giường bệnh cả đời.
Con số 25% nguy cơ sinh con mắc bệnh nặng không phải là rủi ro chia đều cho 4 lần sinh. Nó là xác suất được “đổ xúc xắc” lại từ đầu cho mỗi một lần thụ thai. Một cặp vợ chồng hoàn toàn có thể sinh 2, thậm chí 3 đứa con liên tiếp đều mắc bệnh thể nặng nếu may mắn không mỉm cười với họ.
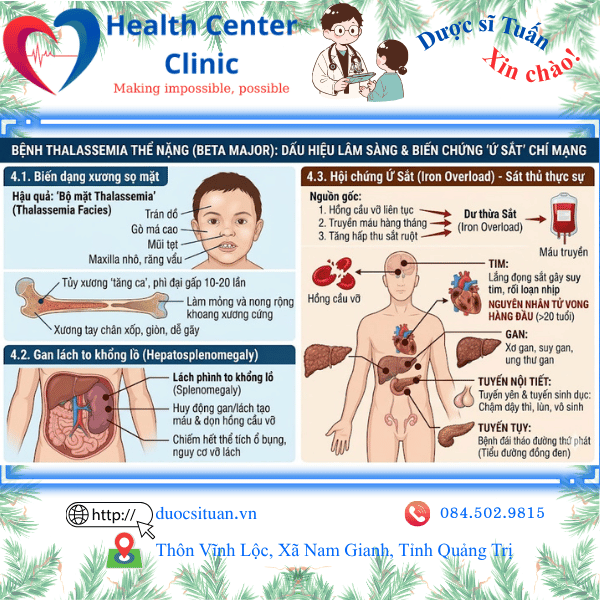
4. Dấu Hiệu Lâm Sàng Và Biến Chứng “Ứ Sắt” Chí Mạng
Bệnh nhân Thalassemia thể nặng (Beta Major) không chỉ gánh chịu sự hành hạ của tình trạng thiếu oxy mô, mà họ còn bị tàn phá bởi nỗ lực sinh tồn của chính cơ thể mình.
4.1. Biến dạng xương sọ mặt
Vì hồng cầu vỡ quá nhanh, tủy xương phải nhận lệnh “tăng ca” làm việc gấp 10-20 lần công suất bình thường để sản xuất máu bù đắp. Sự phì đại của tủy xương làm nong rộng và làm mỏng các khoang xương cứng.
Hậu quả: Trẻ em mắc bệnh thường có cấu trúc xương mặt bị biến dạng điển hình gọi là “Bộ mặt Thalassemia”: Trán dồ ra phía trước, gò má cao, mũi tẹt, xương hàm trên nhô ra làm răng vẩu. Xương tay chân cực kỳ xốp, giòn và rất dễ gãy.
4.2. Gan lách to khổng lồ (Hepatosplenomegaly)
Khi tủy xương làm việc quá tải, cơ thể phải huy động các cơ quan ngoài tủy (như Gan và Lách) quay trở lại làm nhiệm vụ tạo máu giống như thời kỳ bào thai. Đồng thời, Lách phải hoạt động hết công suất để dọn dẹp xác hồng cầu bị vỡ. Điều này khiến lách phình to khổng lồ, chiếm hết thể tích ổ bụng, có thể gây vỡ lách nguy hiểm đến tính mạng.
4.3. Hội chứng Ứ Sắt (Iron Overload) – Sát thủ thực sự
Dưới góc nhìn Dược lâm sàng, bệnh nhân Thalassemia hiếm khi tử vong vì thiếu máu, mà họ tử vong vì Ngộ độc sắt.
Nguồn gốc: Sắt giải phóng ra từ hàng tỷ hồng cầu vỡ không được cơ thể bài tiết ra ngoài. Thêm vào đó, mỗi bịch máu truyền vào (mỗi tháng) mang theo một lượng lớn chất sắt dư thừa. Sự thiếu máu mạn tính còn đánh lừa ruột hấp thu tối đa lượng sắt từ thức ăn.
Hậu quả lâm sàng (Hemosiderosis): Hàm lượng sắt thừa thãi sẽ lắng đọng vào các cơ quan nội tạng.
Tại tim: Gây suy tim, rối loạn nhịp tim (Nguyên nhân tử vong hàng đầu ở bệnh nhân trên 20 tuổi).
Tại tuyến nội tiết: Lắng đọng ở tuyến yên và tuyến sinh dục gây chậm dậy thì, lùn, vô sinh. Lắng đọng ở tuyến tụy gây bệnh đái tháo đường thứ phát (Tiểu đường do đồng đen).
5. Phác Đồ Điều Trị: Truyền Máu Và Thuốc Thải Sắt
Y học hiện tại chưa có thuốc chữa khỏi Thalassemia. Phác đồ điều trị phụ thuộc hoàn toàn vào hai trụ cột sống còn:
Truyền máu định kỳ: Bệnh nhân thể nặng phải truyền khối hồng cầu rửa mỗi 2-4 tuần/lần để giữ cho mức Hemoglobin trên 9-10 g/dL. Việc này giúp cung cấp oxy cho cơ thể phát triển và ức chế tủy xương không bị phì đại.
Sử dụng thuốc thải sắt (Iron Chelation Therapy): Khi mức Ferritin trong máu vượt quá 1000 ng/mL, bệnh nhân bắt buộc phải dùng thuốc thải sắt để gắp các ion sắt dư thừa thải ra ngoài qua nước tiểu hoặc phân.
Các loại thuốc kê đơn: Deferoxamine (tiêm dưới da liên tục 8-12 tiếng mỗi đêm), hoặc các thế hệ thuốc uống mới hơn như Deferasirox, Deferiprone. Chi phí cho các loại thuốc này cực kỳ đắt đỏ và phải dùng suốt đời.
Hy vọng chữa khỏi: Phương pháp duy nhất có thể chữa khỏi bệnh là Ghép Tế bào gốc tạo máu (Ghép tủy). Tuy nhiên, rủi ro tử vong do ghép tủy rất cao (mảnh ghép chống túc chủ), chi phí hàng tỷ đồng và việc tìm được người hiến tủy có chỉ số HLA phù hợp (thường là anh chị em ruột) là vô cùng khó khăn.
6. Sàng Lọc Gen Tiền Hôn Nhân: Chặn Đứng Thalassemia Ở Vạch Xuất Phát
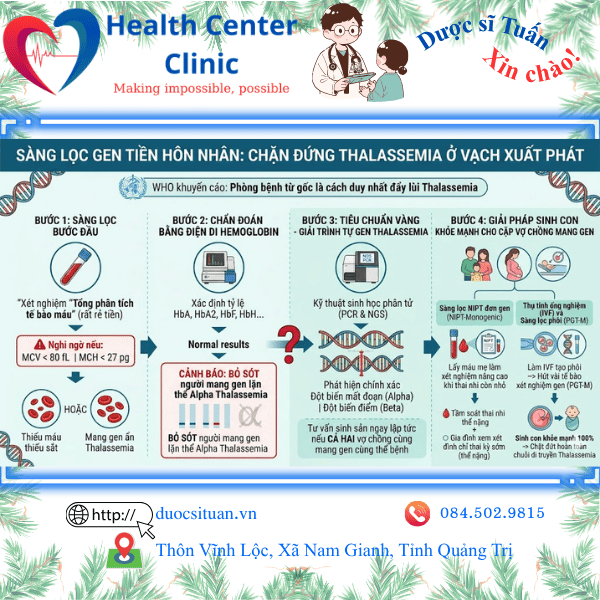
Vì chi phí điều trị là một gánh nặng khổng lồ làm khánh kiệt kinh tế của bất kỳ gia đình nào, Tổ chức Y tế Thế giới (WHO) khuyến cáo: Cách duy nhất để đẩy lùi Thalassemia là Phòng bệnh từ gốc thông qua Sàng Lọc Gen Tiền Hôn Nhân.
Bước 1: Sàng lọc bước đầu (Xét nghiệm Tổng phân tích tế bào máu)
Đây là xét nghiệm thường quy rất rẻ tiền. Nếu chỉ số MCV (Thể tích trung bình hồng cầu) < 80 fL và MCH (Lượng Hemoglobin trung bình hồng cầu) < 27 pg, bác sĩ sẽ nghi ngờ bạn đang thiếu máu thiếu sắt HOẶC mang gen ẩn Thalassemia.
Bước 2: Chẩn đoán bằng xét nghiệm Điện di Hemoglobin
Nhằm xác định tỷ lệ các loại Hemoglobin (HbA, HbA2, HbF, HbH…). Tuy nhiên, điện di máu có một nhược điểm chí mạng là: Có thể bỏ sót người mang gen lặn thể Alpha Thalassemia vì chỉ số điện di của họ hoàn toàn bình thường.
Bước 3: Tiêu chuẩn vàng – Giải trình tự Gen Thalassemia
Đây là xét nghiệm cao cấp nhất bằng kỹ thuật sinh học phân tử (PCR và NGS). Máy móc sẽ đọc trực tiếp vào chuỗi gen trên nhiễm sắc thể 11 và 16 để phát hiện chính xác bạn có mang đột biến lặn mất đoạn (Alpha) hay đột biến điểm (Beta) hay không.
Nếu cả hai vợ chồng cùng được phát hiện mang gen ẩn của CÙNG MỘT THỂ bệnh (Cùng Alpha hoặc cùng Beta), bác sĩ sẽ tiến hành tư vấn sinh sản ngay lập tức.
Bước 4: Giải pháp sinh con khỏe mạnh cho cặp vợ chồng mang gen
Nếu cả hai vợ chồng đều mang gen lặn, họ vẫn hoàn toàn có thể sinh ra những đứa con khỏe mạnh 100% nhờ công nghệ y học sinh sản hiện đại:
Sàng lọc NIPT đơn gen (NIPT-Monogenic): Ngay khi mẹ có thai, có thể lấy máu mẹ làm xét nghiệm NIPT nâng cao để tầm soát xem thai nhi có bị di truyền hai gen lặn từ cha mẹ hay không. Nếu không may thai nhi mang thể nặng, gia đình có thể xem xét đình chỉ thai kỳ sớm.
Thụ tinh ống nghiệm (IVF) và Sàng lọc phôi (PGT-M): Vợ chồng làm IVF tạo phôi trong phòng thí nghiệm. Bác sĩ di truyền sẽ hút 1 vài tế bào của phôi thai ra để xét nghiệm gen (PGT-M). Bác sĩ sẽ tìm ra các phôi hoàn toàn khỏe mạnh (không chứa gen bệnh) để cấy vào tử cung người mẹ. Đứa trẻ sinh ra sẽ chặt đứt hoàn toàn chuỗi di truyền Thalassemia của dòng họ.
TRƯỚC KHI TRAO NHẪN CƯỚI, HÃY TRAO NHAU SỨC KHỎE DI TRUYỀN
Tình yêu có thể vượt qua mọi rào cản, nhưng bộ gen thì không biết nói dối. Việc một đứa trẻ sinh ra mắc Thalassemia thể nặng không chỉ là nỗi đau thể xác của con, mà còn là bản án tù chung thân về tinh thần và tài chính đối với cha mẹ. Việc chủ động xét nghiệm giải mã gen Thalassemia trước khi kết hôn hoặc trước khi mang thai là trách nhiệm cao cả nhất mà bạn dành cho thế hệ tương lai.
Chỉ với một lần lấy máu duy nhất (2-3ml), hệ thống phòng Lab hiện đại của chúng tôi sẽ giải mã toàn bộ các đột biến gen thuộc hệ Alpha và Beta Globin với độ chính xác đạt 99.99%.
Đừng để sự thiếu hiểu biết cướp đi quyền được khỏe mạnh của con bạn. Hãy liên hệ với Dược sĩ/Chuyên gia Di truyền của chúng tôi để đặt lịch thu mẫu tận nhà nhanh chóng, an toàn và bảo mật tuyệt đối:
🧬 [Dịch Vụ Xét Nghiệm Tầm Soát Gen Di Truyền Tại Quảng Bình – Thu mẫu tận nơi (Đồng Hới, Bố Trạch)]
🧬 [Trung Tâm Xét Nghiệm Gen & Tiền Hôn Nhân Uy Tín Tại Hà Tĩnh – Nhanh Chóng, Chính Xác]
🧬 [Giải Mã Gen Thalassemia Tại Đông Hà, Quảng Trị – Công nghệ hiện đại, Tư vấn y khoa miễn phí]
Tài liệu tham khảo