Trong lĩnh vực di truyền học nhi khoa, nếu Thalassemia (Tan máu bẩm sinh) là căn bệnh di truyền lặn phổ biến nhất, thì Bệnh Teo cơ tủy (Spinal Muscular Atrophy – SMA) lại mang một danh xưng tàn khốc hơn rất nhiều: “Kẻ sát nhân di truyền số 1 ở trẻ sơ sinh”.
Một em bé sinh ra với vẻ ngoài bụ bẫm, đôi mắt sáng ngời và nụ cười rạng rỡ, nhưng theo thời gian, tay chân bé dần buông thõng, mất đi khả năng lật bò, khả năng nuốt và cuối cùng là những nhịp thở thoi thóp rồi lịm dần. Bi kịch này ập đến một cách tàn nhẫn và không báo trước, cướp đi sinh mạng của phần lớn các bệnh nhi SMA thể nặng trước khi các em kịp thổi nến sinh nhật tròn 2 tuổi.
Tất cả sự tàn phá khủng khiếp đó đều bắt nguồn từ một lỗi chính tả vô cùng nhỏ bé trong mã di truyền: Sự biến mất của một đoạn gen có tên là SMN1.
Bài viết chuyên sâu dưới lăng kính Dược lâm sàng và Sinh học phân tử này sẽ giải phẫu toàn diện về cơ chế sinh bệnh của SMA, bí ẩn của gen “kẻ đóng thế” SMN2, và những siêu thuốc điều trị đích đắt đỏ nhất lịch sử nhân loại đang viết lại số phận của những đứa trẻ kém may mắn.
1. Bản Chất Sinh Lý Bệnh: Teo Cơ Tủy (SMA) Là Gì?

Cơ thể con người vận động được là nhờ sự phối hợp nhịp nhàng giữa Cơ bắp và Hệ thần kinh. Ở tủy sống của chúng ta có một nhóm tế bào thần kinh vô cùng đặc biệt gọi là Tế bào thần kinh vận động (Motor Neurons). Những tế bào này vươn các sợi trục (Axon) dài ra khỏi tủy sống, nối trực tiếp vào các bó cơ để truyền tín hiệu điện từ não bộ, ra lệnh cho cơ bắp co lại.
Để duy trì sự sống và chức năng của các nơ-ron thần kinh vận động này, cơ thể cần một loại protein thiết yếu mang tên SMN (Survival Motor Neuron – Protein sinh tồn tế bào thần kinh vận động).
Ở bệnh nhân mắc SMA: Cơ thể không thể sản xuất đủ lượng protein SMN. Hậu quả là các tế bào thần kinh vận động ở tủy sống không có dưỡng chất, chúng dần bị thoái hóa, teo đi và chết rụng (Apoptosis).
Hệ lụy dây chuyền
Khi đường dây liên lạc (nơ-ron) bị đứt, các tín hiệu từ não không thể truyền tới cơ bắp. Cơ bắp không được sử dụng trong thời gian dài sẽ bắt đầu nhão ra, suy yếu và teo tóp lại. Quá trình teo cơ bắt đầu từ các cơ gốc chi (đùi, vai), lan dần đến cơ hô hấp (cơ hoành, cơ liên sườn) và cơ nuốt, dẫn đến tử vong do suy hô hấp cấp. Điểm đặc biệt và cũng xót xa nhất là: Trí tuệ và nhận thức của trẻ SMA hoàn toàn bình thường, thậm chí rất thông minh. Trẻ nhận thức được mọi thứ xung quanh nhưng bị nhốt trong một cơ thể bất động.
2. Giải Phẫu Phân Tử: Lỗi Nhịp Của Gen SMN1 Và Bí Ẩn Của Gen “Đóng Thế” SMN2
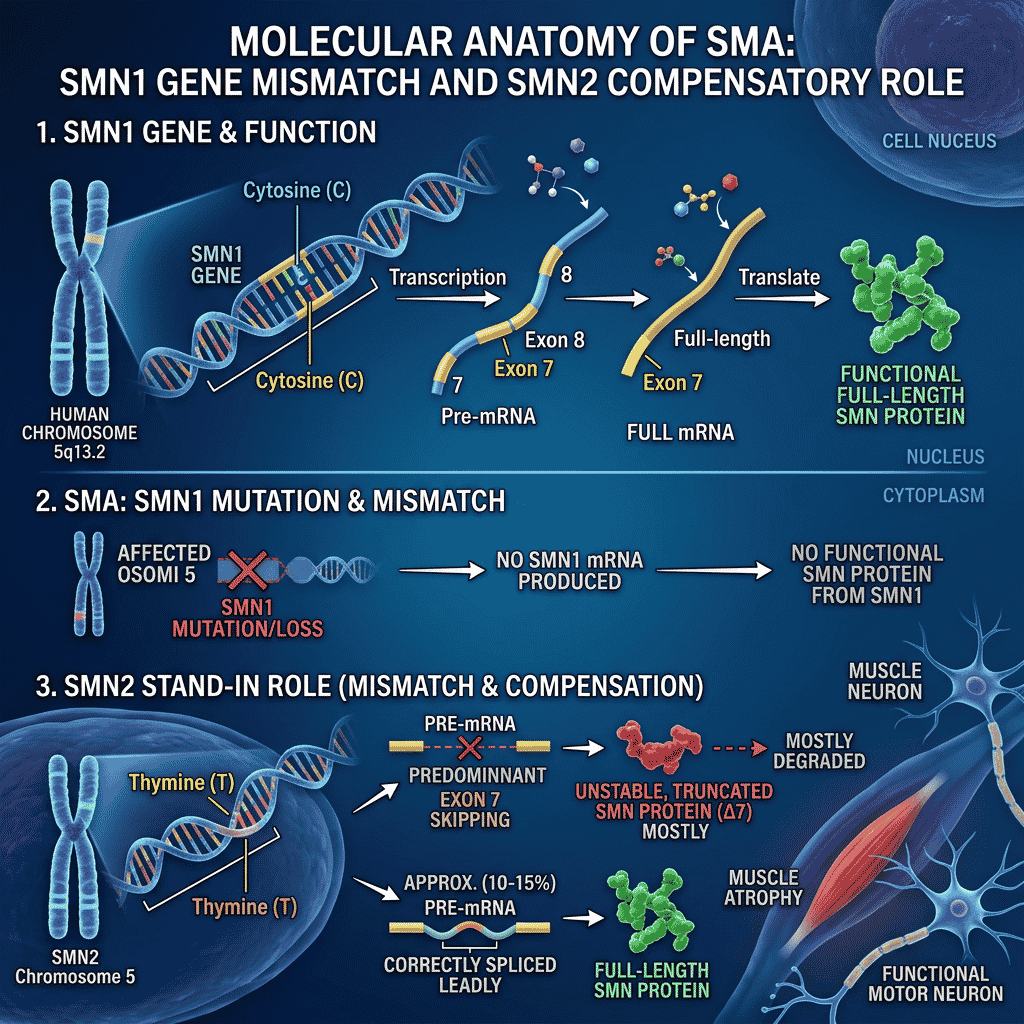
Sự vĩ đại của sinh học phân tử đã chỉ ra rằng, cơ chế gây bệnh SMA là một trong những ví dụ kinh điển nhất về hiện tượng Cắt nối ARN luân phiên (Alternative Splicing).
Ở một người bình thường, lượng protein SMN được cung cấp bởi 2 gen nằm trên Nhiễm sắc thể số 5:
Gen SMN1 (Gen chính): Đóng vai trò là “Nhà máy điện hạt nhân”. Nó sản xuất ra 100% lượng protein SMN chức năng, bền vững, giữ cho tế bào thần kinh khỏe mạnh.
Gen SMN2 (Gen phụ/Gen bản sao): Đóng vai trò là “Máy phát điện dự phòng”. Cấu trúc của SMN2 giống SMN1 tới 99.9%, chúng chỉ khác nhau vỏn vẹn ở MỘT nucleotide duy nhất tại Exon 7 (Chữ C bị thay bằng chữ T). Sự thay đổi nhỏ bé này gây ra lỗi trong quá trình phiên mã ARN. Hậu quả là: 90% lượng protein do gen SMN2 tạo ra bị thiếu mất đuôi Exon 7, trở nên què quặt, không có chức năng và bị tế bào tiêu hủy ngay lập tức. Chỉ có 10% protein từ SMN2 là hoạt động được.
Cơ chế phát bệnh SMA:
Bệnh nhân SMA bị đột biến Mất hoàn toàn cả 2 bản sao của gen SMN1 (hoặc đột biến điểm làm gen SMN1 bị hỏng). “Nhà máy điện chính” bị sập hoàn toàn.
Lúc này, cơ thể đứa trẻ chỉ còn biết bấu víu vào “máy phát điện dự phòng” là gen SMN2. Tuy nhiên, vì SMN2 chỉ tạo ra được 10% lượng protein hữu ích, nên lượng protein này quá ít ỏi, không đủ để nuôi sống các nơ-ron thần kinh, dẫn đến sự bùng phát của bệnh teo cơ tủy.
3. Phân Loại Mức Độ Bệnh: Quyết Định Bởi Số Bản Sao Gen SMN2
Dù đều mất gen SMN1, nhưng biểu hiện lâm sàng của các em bé SMA lại nặng nhẹ khác nhau. Mức độ nghiêm trọng của bệnh tỷ lệ nghịch với số lượng bản sao gen SMN2 mà đứa trẻ đó may mắn sở hữu (Càng nhiều gen SMN2, bệnh càng nhẹ). Y học chia SMA thành 4 type chính:
3.1. SMA Type 1 (Bệnh Werdnig-Hoffmann – Thể cấp tính và tàn khốc nhất)
Số lượng gen SMN2: Thường chỉ có 1 hoặc 2 bản sao.
Tỷ lệ: Chiếm 60% tổng số ca mắc SMA.
Triệu chứng: Khởi phát ngay từ trong bụng mẹ (thai máy yếu) hoặc trong 6 tháng đầu đời. Trẻ không bao giờ có thể tự ngồi được, người mềm oặt như búp bê vải (Floppy baby syndrome). Mất phản xạ nuốt, phải ăn qua ống thông dạ dày. Trẻ khóc yếu, thở thóp bụng.
Tiên lượng: Nếu không có thuốc can thiệp, hơn 90% bệnh nhi tử vong trước 2 tuổi do viêm phổi hoặc suy hô hấp.
3.2. SMA Type 2 (Thể trung gian)
Số lượng gen SMN2: Thường có 3 bản sao.
Triệu chứng: Khởi phát từ 6 đến 18 tháng tuổi. Trẻ có thể tự ngồi được nhưng không bao giờ đứng hoặc đi được. Yếu cơ chân nghiêm trọng hơn cơ tay. Biến chứng vẹo cột sống nặng nề.
Tiên lượng: Trẻ thường sống đến tuổi vị thành niên hoặc trưởng thành nếu được chăm sóc hô hấp và vật lý trị liệu tốt.
3.3. SMA Type 3 (Bệnh Kugelberg-Welander – Thể mạn tính)
Số lượng gen SMN2: Thường có 3 đến 4 bản sao.
Triệu chứng: Khởi phát sau 18 tháng tuổi (thường ở tuổi tập đi). Trẻ có thể tự đứng và đi lại được, nhưng dáng đi lạch bạch, hay vấp ngã, khó leo cầu thang. Khi lớn lên, chức năng vận động suy giảm dần và thường phải dùng xe lăn ở tuổi trưởng thành.
Tiên lượng: Tuổi thọ của bệnh nhân gần như người bình thường.
3.4. SMA Type 4 (Thể khởi phát ở người lớn)
Số lượng gen SMN2: Có từ 4 đến 8 bản sao.
Triệu chứng: Rất hiếm gặp. Bệnh khởi phát khi đã qua 30 tuổi. Chỉ bị yếu cơ nhẹ, không ảnh hưởng đến hô hấp và tuổi thọ.
4. Quy Luật Di Truyền Lặn: Tại Sao Cha Mẹ Khỏe Mạnh Lại Sinh Con Mắc SMA?
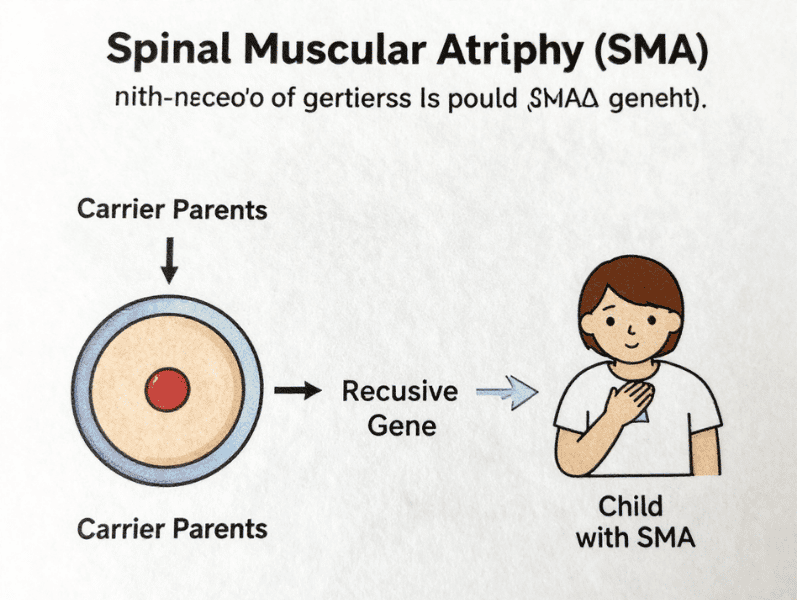
Bệnh Teo cơ tủy SMA di truyền theo quy luật Gen lặn trên nhiễm sắc thể thường (Autosomal Recessive). Điều này giống hệt với bệnh Thalassemia.
Bạn có biết: SMA phổ biến hơn chúng ta tưởng rất nhiều. Thống kê sinh học quần thể cho thấy, cứ khoảng 40 đến 50 người khỏe mạnh thì có 1 người là “Người mang gen ẩn” (Carrier) của đột biến mất gen SMN1.
Họ mang 1 gen SMN1 bình thường và 1 gen bị hỏng. Nhờ gen bình thường vẫn hoạt động tốt, bề ngoài họ khỏe mạnh tuyệt đối, hoàn toàn không có triệu chứng yếu cơ, trở thành vận động viên thể thao cũng được.
Nhưng thảm kịch sinh sản sẽ xảy ra khi Hai người mang gen ẩn vô tình kết hôn với nhau.
Mỗi khi cặp vợ chồng này mang thai, bài toán xác suất Mendel sẽ được lặp lại:
25% cơ hội: Đứa trẻ nhận 2 gen lặn (1 từ cha, 1 từ mẹ) Trẻ MẮC BỆNH SMA.
50% cơ hội: Đứa trẻ nhận 1 gen lặn, 1 gen khỏe Trẻ là Người mang gen ẩn giống cha mẹ (Khỏe mạnh nhưng mang mầm bệnh).
25% cơ hội: Đứa trẻ nhận 2 gen khỏe mạnh Trẻ Hoàn toàn khỏe mạnh và cắt đứt chuỗi di truyền gen SMA.
(Tỷ lệ tử thần 25% này áp dụng riêng rẽ cho từng lần mang thai. Một gia đình hoàn toàn có thể sinh 2 đứa con liên tiếp đều mắc SMA type 1 nếu không may mắn).
5. Kỷ Nguyên Của Dược Lâm Sàng: Khi Khoa Học Giật Lại Sự Sống Từ Tay Tử Thần
Trước năm 2016, SMA là bản án tử hình không thể đảo ngược. Bác sĩ chỉ biết yêu cầu cha mẹ đưa trẻ về nhà chăm sóc giảm nhẹ chờ ngày ra đi. Nhưng lịch sử ngành Dược học đã ghi nhận một cú nổ lớn với sự ra đời của 3 siêu thuốc điều trị đích (Targeted Therapies) thay đổi hoàn toàn cục diện sinh học.
5.1. Spinraza (Nusinersen) – Sửa chữa lỗi “đóng thế” của SMN2
Cơ chế học: Đây là một đoạn oligonucleotide đối nghĩa (ASO). Như đã nói ở phần 2, gen SMN2 bị lỗi cắt bỏ Exon 7. Khi tiêm Spinraza vào dịch não tủy, phân tử thuốc sẽ bám chặt vào phân tử ARN của gen SMN2, che lấp đi chỗ bị lỗi. Nhờ đó, nó ép gen SMN2 phải giữ lại Exon 7.
Hiệu quả: Gen “máy phát điện dự phòng” SMN2 giờ đây có khả năng sản xuất ra 100% protein chức năng giống hệt như gen SMN1. Tế bào thần kinh sống lại, trẻ hết teo cơ.
Nhược điểm: Thuốc không thể vượt qua hàng rào máu não nên phải tiêm chọc dò trực tiếp vào tủy sống định kỳ 4 tháng/lần và phải tiêm suốt đời. Chi phí khoảng 750.000 USD cho năm đầu tiên.
5.2. Evrysdi (Risdiplam) – Giải pháp dạng uống
Cơ chế học: Tương tự như Spinraza (ép gen SMN2 hoạt động), nhưng Evrysdi là một phân tử hóa học nhỏ.
Ưu điểm: Bệnh nhân chỉ cần uống thuốc dạng siro mỗi ngày tại nhà, thuốc tự ngấm vào não bộ và hệ thần kinh trung ương mà không cần chọc tủy đau đớn.
5.3. Zolgensma (Onasemnogene abeparvovec) – Phép màu của Liệu pháp gen (Gene Therapy)
Đây chính là đỉnh cao chói lọi nhất của y học hiện đại, và cũng là loại thuốc được ghi vào sách Kỷ lục Guinness với giá đắt nhất thế giới: 2.1 Triệu USD / Liều (Khoảng 50 tỷ VNĐ).
Cơ chế học: Thay vì sửa chữa gen SMN2, các nhà khoa học đã dùng công nghệ biến đổi gen để tạo ra một loại virus vô hại (AAV9). Bên trong lõi của con virus này chứa một bản sao gen SMN1 nhân tạo hoàn hảo.
Cách dùng: Bệnh nhi chỉ cần truyền tĩnh mạch 1 LẦN DUY NHẤT trong đời (truyền trong 60 phút). Các virus AAV9 mang gen SMN1 sẽ di chuyển trong máu, vượt qua hàng rào máu não, chui thẳng vào nhân của các tế bào thần kinh vận động. Ngay lập tức, gen SMN1 nhân tạo khởi động, sản xuất ồ ạt protein SMN cứu sống nơ-ron thần kinh vĩnh viễn.
Kết quả: Những em bé SMA type 1 lẽ ra phải chết trước 2 tuổi, nay có thể lẫy, bò, đứng lên đi lại và phát triển gần như một đứa trẻ bình thường. (Hiện Việt Nam cũng đã có những em bé may mắn được trúng thưởng chương trình bốc thăm Zolgensma miễn phí toàn cầu của Novartis và phục hồi kỳ diệu).
6. Xét Nghiệm Giải Mã Gen: “Vắc-xin” Dự Phòng Tiết Kiệm Nhất
Dù y học đã có thuốc chữa, nhưng với mức giá từ vài chục đến 50 tỷ đồng, cơ hội để tiếp cận các liệu pháp này là con số không đối với 99% gia đình người Việt. Ngay cả khi có tiền, thuốc chỉ có tác dụng ngăn chặn quá trình teo cơ chứ không thể phục hồi những tế bào thần kinh đã chết.
Cách duy nhất, rẻ nhất và nhân văn nhất để loại trừ thảm kịch SMA là Sàng lọc gen chủ động trước sinh.
6.1. Tầm soát tiền hôn nhân (Sàng lọc người mang gen lặn)
Đối tượng: Mọi cặp đôi trước khi kết hôn hoặc trước khi quyết định thả bầu. Đặc biệt quan trọng với gia đình từng có trẻ chết yểu vì viêm phổi/nhược cơ không rõ nguyên nhân.
Thực hiện: Lấy 2ml máu làm xét nghiệm sinh học phân tử (PCR/NGS) để kiểm tra số lượng bản sao gen SMN1. Nếu cả vợ và chồng đều là “Người mang gen ẩn” (chỉ có 1 bản sao SMN1), họ sẽ được chỉ định làm Thụ tinh ống nghiệm (IVF) kết hợp Sàng lọc phôi tiền làm tổ (PGT-M) để chọn ra những phôi thai không mang bệnh cấy vào tử cung.
6.2. Sàng lọc NIPT mở rộng cho thai nhi (NIPT – Monogenic)
Nếu người mẹ đã trót mang thai tự nhiên, công nghệ NIPT hiện đại nhất hiện nay không chỉ dừng lại ở việc tầm soát hội chứng Down, Edwards, Patau (đột biến số lượng nhiễm sắc thể), mà đã có thể tích hợp sàng lọc cả 9 bệnh đơn gen lặn phổ biến nhất, trong đó có Thalassemia và Teo cơ tủy SMA.
Chỉ với 10ml máu mẹ ở tuần thai thứ 9, máy giải trình tự gen có thể bóc tách cffDNA để phát hiện xem thai nhi có bị di truyền hai gen lặn SMN1 từ cha mẹ hay không.
ĐỪNG ĐÁNH ĐỔI TƯƠNG LAI CỦA CON BẰNG SỰ CHỦ QUAN DI TRUYỀN
“Căn bệnh 50 tỷ” hoàn toàn có thể được chặn đứng bằng một xét nghiệm gen chỉ trị giá vài triệu đồng. Teo cơ tủy SMA không chừa một ai, nó đang âm thầm lưu truyền trong máu của hàng triệu người Việt Nam khỏe mạnh dưới vỏ bọc của “Người mang gen ẩn”.
Là chuyên gia trong lĩnh vực Phân tích di truyền và Dược lâm sàng, chúng tôi mang sứ mệnh đưa công nghệ giải trình tự gen thế hệ mới (NGS) tiên tiến nhất thế giới về phục vụ người dân miền Trung. Với các gói Tầm soát tiền hôn nhân và Xét nghiệm NIPT mở rộng (Sàng lọc dị tật + Tầm soát bệnh đơn gen lặn Thalassemia/SMA), bạn hoàn toàn nắm trong tay quyền làm chủ vận mệnh sinh sản của gia đình mình.
Mẹ bầu và các cặp đôi không cần đến bệnh viện đông đúc. Đội ngũ y tế của chúng tôi sẽ đến tận nhà thu mẫu an toàn, vô trùng và bảo mật tuyệt đối. Hãy gọi ngay cho Dược sĩ chuyên môn để được tư vấn phác đồ sàng lọc tối ưu:
🧬 [Dịch Vụ Xét Nghiệm Sàng Lọc Gen Lặn SMA Tại Quảng Bình – Thu mẫu tận nơi (Đồng Hới, Bố Trạch)]
🧬 [Trung Tâm Xét Nghiệm NIPT & Tiền Hôn Nhân Uy Tín Tại Hà Tĩnh – Nhanh Chóng, Chính Xác]
🧬 [Giải Mã Gen Teo Cơ Tủy & Thalassemia Tại Đông Hà, Quảng Trị – Chuyên môn cao, Trả kết quả tận nhà]
Tài liệu tham khảo